药药创新 · 公众号
8月27日 17:30 · 阅读约 8 分钟
药创新· CN精选86分
CDE部署“先锐计划”:CGT审评转向“一企一策”
CDE部署“先锐计划”, CGT审评告别一刀切转向“一企一策”
发布于 2026/8/27 17:30:00(北京时间)
摘要
国家药监局药审中心(CDE)于8月19日发布通知,公开征求细胞与基因治疗(CGT)药品“先锐计划”相关工作文件意见。该计划旨在以“一企一策”精细化审评取代“一刀切”模式,针对不同产品的特点制定个性化审评路径,提升CGT药品审评的科学性和效率。相关企业可关注征求意见截止时间并反馈意见。
AI 主编 · 推荐理由推荐理由
CGT企业应尽快研究“先锐计划”细则,评估自身产品契合度,并积极申报纳入试点,以抢占审评先机、降低研发风险。
正文
“一企一策”代替一刀切,先锐计划背后,CGT审评正走向精细化。撰文丨刘鼎
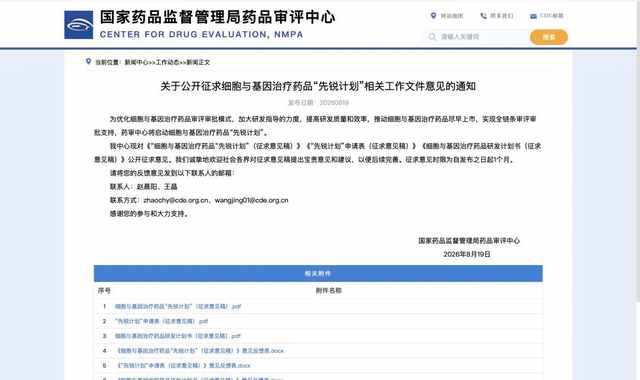
8月19日,国家药品监督管理局药品审评中心(CDE)发布《关于公开征求细胞与基因治疗药品“先锐计划”相关工作文件意见的通知》,为优化细胞与基因治疗药品审评审批模式,加大研发指导的力度,提高研发质量和效率,推动细胞与基因治疗药品尽早上市,实现全链条审评审批支持,药审中心将启动细胞与基因治疗药品“先锐计划”。这份文件并不算长,但它释放的信号却值得注意。《医学界·药创新》注意到,“先锐计划”真正想解决的,其实是一个监管界长期头疼的老问题:面对细胞与基因治疗(CGT)这样一类高度异质、机制各异、发展速度极快的产品,用一套统一的审评标准去套所有项目,越来越行不通了。CDE给出的答案,是“提前介入、一企一策、全程指导、研审联动”。换句话说,CGT药品的审评策略将有望从“一刀切”转向“一企一策”。“先锐计划”并非凭空出现。它的政策依据可以追溯到2024年国务院办公厅发布的《关于全面深化药品医疗器械监管改革促进医药产业高质量发展的意见》,以及此后全国药品监督管理工作会议上关于优化CGT药品审评审批的相关部署。而就在一个月前,国家药监局综合司发布《关于优化细胞与基因治疗药品审评审批有关事项的公告(征求意见稿)》,其中一项引人关注的内容是:符合条件的CGT产品可以进入创新药临床试验审评审批30日通道。“先锐计划”可以看作是这条监管改革主线上的最新一环。在近日举行的第五届生物医药产业链大会(BIC China)期间,中国医药生物技术协会副理事长吴朝晖围绕CGT行业发展中的多个问题接受了采访。他表示,行业对国家药监局的这一系列政策整体是欢迎的。在他看来,这背后有两层原因:一方面,CGT是国家鼓励发展的创新策源地之一,无论管线数量还是临床研究规模,中国已经走在国际前列,需要政策层面的培育;另一方面,监管部门也已经意识到CGT产品和传统药品存在本质差异,如果照搬传统监管方式,反而会制约行业发展。CGT产品技术更新迭代快、投入大,且往往针对的是难治性、临床急需的疾病,吴朝晖说道:“行业希望监管部门能够根据CGT自身的特点,去建立不同于传统药品的监管制度”。而“先锐计划”恰恰是这种差异化监管思路的具体落地。先锐计划的适用范围主要聚焦两类:一是具有新靶点、新机制的创新药,用于防治严重危及生命的疾病、重大慢性疾病(如心脑血管疾病、呼吸系统疾病、神经退行性疾病、代谢性疾病、免疫系统疾病)以及遗传性疾病,且尚无有效防治手段或者与现有治疗手段相比具有临床价值;二是已上市药品生产工艺优化的重大变更。这个范围划定本身就透露出一种审慎:“先锐计划”不是普惠式的加速通道,而是把有限的审评资源,投向那些真正具有临床价值、又最容易在早期研发中“踩坑”的项目。按照文件安排,企业需要通过申请人之窗,以I类会议沟通交流的形式申请加入,并同时提交《“先锐计划”申请表》和《细胞与基因治疗药品研发计划书》。CDE审评团队综合评价后,认为符合品种范围且研发计划书具备合理性、科学性、可实施性的,将其纳入计划。值得注意的是一个硬性上限:本计划每年最多纳入15个药品。这意味着“先锐计划”不是人人有份的普惠政策,而是一种精挑细选式的重点扶持。纳入之后,企业能获得什么?文件列出了三项支持举措:一是持续跟进研发进展,在临床试验申请前、确证性临床试验前、上市许可申请前等关键节点,可按I类会议申请沟通交流;二是可就受理问题向CDE或分中心提出受理靠前服务申请;三是对于以“已上市药品生产工艺优化重大变更”纳入计划的补充申请,审评时限将按照相关公告执行,客观上意味着更快的变更审评速度。从整体设计逻辑看,“一企一策”体现在两个层面:一是准入端的差异化筛选,不是所有CGT产品都能进入“先锐计划”,只有具备真正创新性且研发计划本身足够扎实的项目才能进入;二是过程端的持续陪伴,从早期临床到上市,审评团队全程跟进。这与过去审评部门相对被动、企业申报后才逐项提意见的模式,是明显不同的两种工作方式。“先锐计划”的另一层深意,在于它试图用“一企一策”的方式,去弥补当前CGT行业标准体系尚不完善所带来的评价难题。关于当前的CGT行业标准体系,吴朝晖有更细致的观察。吴朝晖认为,行业标准的建立应基于真实需求,而不应该“为了做标准而做标准”。“就像手机充电接口最终趋同为Type-C一样,只有当行业真正需要统一某个环节时,标准化才有意义;而CGT产品因创新路径各异(比如不同的细胞来源各有优势),并不需要、也不应该在所有维度上强求统一”。但他同时强调,有一类标准的缺失确实会直接影响项目间的数据可比性和产业协作,那就是与产品效力(potency)相关的质量标准,尤其是像干细胞这样机制复杂的产品,如何找到与疗效真正挂钩的质量评价指标,是目前最迫切需要行业共识的部分。除了标准问题,吴朝晖还指出了一个容易被创新叙事掩盖的现实瓶颈:产业化工艺。行业讨论CGT时习惯聚焦靶点和机制,但真正走向规模化生产时,病毒载体、质粒等原材料以及生产工艺,才是决定产品能否大规模落地的关键。他直言,目前不少细胞产品定价动辄上百万元,很大程度上正是受制于工艺规模化能力不足、成本降不下来,这直接限制了产品的可及性。在他看来,未来几年CGT领域真正的竞争,可能会从”谁有一条好管线”转向“谁有可复制、低成本的整体制造体系”。在CGT产业化工艺方面,埃格林医药CEO、前FDA审评员杜新博士在第五届BIC China期间接受“药创新”采访时表示,CGT产品到了BLA(生物制品许可申请)阶段,工艺验证(process validation)是最容易出问题的环节之一。杜新博士特别指出:“CGT产品往往Ⅱ期临床试验结束就可以直接申报上市,没有传统药物那样完整的Ⅲ期周期,时间被大幅压缩,导致很多企业没能建立起从临床前到上市的完整工艺优化和验证计划。”吴朝晖坦言,自2026年5月818号令(《生物医学新技术临床研究和临床转化应用管理条例》)实施以来,一些企业的核心业务已经难以为继,这对CGT行业而言是一次“阵痛”。但他也强调,这是国家鼓励技术创新、推动高质量发展的必然结果,那些不具备核心技术、无法证明临床价值与商业价值兼具的产品,未来会越来越难融到资,也越来越难在竞争中立足。吴朝晖也提到一个值得警惕的现象:政策红利之下,如果一个靶点被验证有效,很快会有十几个甚至上百个“跟随者”涌入,形成“饱和式创新”,这实际上是另一种形式的低水平重复,与监管部门鼓励的真正创新方向并不一致。而这恰恰是“先锐计划”设置每年最多纳入15个药品这一上限背后的深层用意:与其让审评资源被大量同质化项目稀释,不如把“一企一策”的精细化服务,真正投向那些具备原创性、且研发逻辑经得起推敲的项目。从表面上看,“先锐计划”只是CDE的一份征求意见稿,涉及的申请流程、纳入标准、支持举措都相当具体和技术化。但结合此前818号令、2026年7月CGT审评审批优化意见这一系列政策来看,能读出一条更清晰的主线:中国的CGT监管,正在从早期“一套标准管所有产品”的粗放模式,走向“提前介入、一企一策、全程指导、研审联动”的精细化审评。征求意见期为一个月,最终文件将如何调整、“一企一策”的边界又将如何清晰化,值得持续关注。