新版医疗器械GMP(八):上市后变更管理走向精细,行业如何适应?
新版医疗器械GMP大家谈(八) | 上市后变更管理走向精细,对行业意味着什么?
摘要
2025年11月国家药监局发布新修订《医疗器械生产质量管理规范》,中国医药报连载解读第八期聚焦上市后变更管理。新版规范将变更管理纳入全过程覆盖、全链条闭环体系,要求企业对已批准产品的设计、工艺、原料等变更实施科学精细化管理,明确变更分类、评估、记录与报告路径,推动企业从被动应对转向主动管控。
AI 主编 · 推荐理由推荐理由
上市后再监管是GMP核心难点。新版规范明确变更分级管理要求,直接影响有产品迭代或委托生产的企业——变更不当可能触发监管处罚。企业注册、质量部门需对照新版规范梳理内部变更控制程序,建立与监管预期一致的变更评估与记录体系。
五维评分
正文
(原标题为:【新版医疗器械GMP大家谈】全过程覆盖 全链条闭环——医疗器械上市后变更管理更加科学精细)
2025年11月,国家药监局发布新修订《医疗器械生产质量管理规范》(以下简称新版规范)。新版规范对我国医疗器械生产质量管理体系进行了全面升级,标志着我国医疗器械监管迈入新阶段。
在变更管理方面,新版规范将变更控制贯穿质量管理体系全过程,使其成为引领质量保证持续改进,确保产品安全性、有效性和质量可控性的重要环节。构建符合新版规范要求、科学高效且闭环的医疗器械上市后变更管理体系,需要监管部门与企业共同努力。
01

从静态管控变为动态管理
当前,我国已构建起以《医疗器械监督管理条例》为基本遵循的多层次医疗器械监管法规框架。在变更管理领域,初步形成了分类监管的基本模式。
对于已注册产品的变更,《医疗器械注册与备案管理办法》将其划分为注册变更、备案变更和报告3个类型,依据变更对产品安全性、有效性可能产生影响的程度,施以不同的监管强度。对于生产企业相关的变更,《医疗器械生产监督管理办法》将其细化为生产许可变更、登记事项变更和报告等类型。此外,国家药监局还发布了针对无源医疗器械、体外诊断试剂等特定领域的评价指南,为变更评价提供了更为细致的参考。
在现行变更管理体系的基础上,新版规范将“变更控制”从以往侧重于设计开发环节,提升为贯穿质量管理体系全过程,进一步助推我国医疗器械监管朝着更加科学、精细的方向演进。
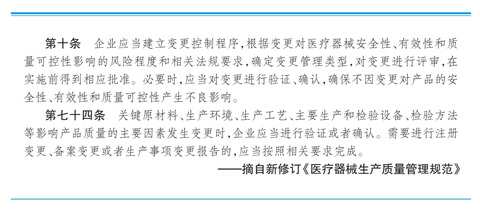
在新版规范中,变更管理的相关要求分布于5个章节。新版规范第十条规定,企业应当建立变更控制程序,根据变更对医疗器械安全性、有效性和质量可控性影响的风险程度和相关法规要求,确定变更管理类型,对变更进行评审,在实施前得到相应批准。必要时,应当对变更进行验证、确认,确保不因变更对产品的安全性、有效性和质量可控性产生不良影响。这一规定确立了变更管理的地位,要求企业必须建立变更控制程序,强调根据风险程度确定变更管理类型,并必须在实施前完成评审、验证、确认和批准。
在新版规范中,变更管理的边界也从企业内部延伸至供应链(供应商变更管理)和委托生产环节,实现了对变更全链条的闭环管理。在采购与原材料管理方面,新版规范要求企业加强对供应商的管理,全面评价原材料供应方的质量控制能力和管理水平,定期分析评估,保证供应能力和服务质量水平的持续稳定。对于供应商在关键原材料生产条件、规格型号、图样、生产工艺、质量标准和检验方法等方面发生的变更,企业应当评估变更对产品质量影响的范围和程度,必要时采取措施并对供应商进行现场审核。对于委托生产过程中的变更,新版规范中“委托生产与外协加工”章节,明确要求委托方与受托方建立有效的沟通机制与联合评估机制,确保变更得到有效控制。
此外,新版规范还强调以风险为导向的变更管理理念。新版规范提出质量风险管理的概念和要求,确立了风险管理在产品设计研发、生产制造、上市后监测等全生命周期管理中的重要作用。在医疗器械变更控制方面,企业应根据变更对医疗器械安全性、有效性和质量可控性影响的风险程度确定变更管理类型;实施变更前应进行风险分析,识别新引入的危险源,从而决定风险控制措施;必要时通过验证、确认活动评估风险控制措施的有效性,确保变更后产品风险可接受。
从新版规范对于变更管理的要求中可以看出,变更管理不是孤立、静态的环节管控,而是一项覆盖设计开发、原材料、生产制造、检验等全过程,动态、连续、闭环的系统性工作。
02

政企协同实现系统性重构
医疗器械上市后变更管理是贯穿产品全生命周期的系统性工程,其规范与完善需要监管部门和企业协同发力。
企业应健全内部变更控制体系,提升主动合规能力。
企业作为医疗器械产品质量安全的第一责任人,是变更管理的执行主体,其变更控制能力直接决定了变更管理的最终效果。当前,部分企业存在变更控制体系不健全、风险评估不到位、验证工作不充分等情况,对此,建议企业从以下四方面着力改进。
一是加强人员培训与合规意识培养。企业管理层应当充分认识变更控制对保障产品质量的重要性,将变更管理纳入质量方针和质量目标,提升相关人员对变更分类、风险评估、验证方法的理解和掌握能力,确保变更控制的各项要求在各层级、各岗位得到有效落实。
二是建立全链条闭环的变更控制程序。企业应当严格落实新版规范要求,建立覆盖变更发起、评审、执行、验证、确认、评估等全过程的变更控制程序,并确保变更控制真正落实到质量管理各环节。
三是强化风险导向的变更评估机制。企业应当在变更管理中全面贯彻风险管理理念,建立科学、系统的变更风险评估方法。对于每一项变更,应基于其对产品安全性、有效性和质量可控性的潜在影响程度,开展风险分析,识别变更可能引入的新危险源,评估风险控制措施的充分性和有效性。
四是规范变更的验证与确认工作。对于涉及产品设计原理、原材料特性、生产工艺参数等可能影响产品关键质量特性的变更,企业应当制定详尽的验证方案,开展充分的工艺验证、产品检验和稳定性考察。
监管部门承担着变更审批审核、监督检查和风险处置的重要职责,其监管能力对于引导和规范企业变更行为具有关键作用。建议监管部门进一步完善制度标准,提升监管的科学水平。
首先,细化上市后变更类型判定方法。聚焦医疗器械产品变更中“实质性变化”这一判定难题,构建科学的判定体系,从变更对产品设计原理、原材料特性、生产工艺、产品安全性和有效性等的影响程度,设定具体判定指标和判断原则。对《医疗器械注册与备案管理办法》规定的注册变更、备案变更之外的其他变更情况,实行分级分类管理。
其次,健全制度机制,形成规范高效的变更审核体系。在现有医疗器械注册变更、备案变更、生产许可变更及登记事项变更的基础上,进一步细化报告事项变更的管理机制。监管部门应建立健全报告事项变更审核制度机制,着力促进报告内容的规范和审核标准的统一。一方面,规范变更事项上报数据标准,明确不同类型变更需要填报的关键信息、附件材料(风险评估报告、验证数据、检验报告等);另一方面,组建变更审核专家团队,梳理形成统一的变更事项审核要点、判定基准等,将原则性要求转化为可操作的量化标准。
新版规范对变更管理体系的系统性升级,也给企业和监管部门提出了新的更高要求,这需要双方相向而行、协同发力。企业层面不断健全内部体系,强化风险评估、规范验证等工作;监管部门持续完善制度标准、统一审核尺度、优化监管流程。只有双方密切配合,才能构建起系统完备、运行高效的变更管理体系,切实保障医疗器械产品的安全有效。
合集:
新版医疗器械GMP大家谈(三) | 医疗器械企业如何做好全流程风险管理?
新版医疗器械GMP大家谈(四) | 企业如何搭建有效的医械质量保证体系?
新版医疗器械GMP大家谈(五) | 中小企业必看!聚焦三大环节,打通新版医疗器械GMP落地路径
新版医疗器械GMP大家谈(六) | 一套体系 多重合规 监管国际化为产业全球化铺路
新版医疗器械GMP大家谈(七) | 委托生产企业应如何完善质量管理体系?
来源/ 中国医药报
文/ 北京市药监局 孙晓芳 于浪摆 崔翔宇 马宁
新媒体编辑:李佳欢
审核:董倩
统筹策划:何红梅
中国医药报社版权所有,未经许可不得转载使用。