历史首次!FDA凭新终点加速批准百时美施贵宝Zenbexus联合方案
历史首次!不等PFS,FDA凭新终点批准肿瘤新药
摘要
2026年8月13日,FDA加速批准百时美施贵宝的iberdomide(Zenbexus)联合达雷妥尤单抗皮下制剂和地塞米松,用于既往接受过至少一线治疗且含蛋白酶体抑制剂和免疫调节剂的多发性骨髓瘤患者。此次批准是FDA首次采用新终点作为加速批准依据,被视为肿瘤药审评的里程碑。
AI 主编 · 推荐理由推荐理由
FDA首次采用非PFS新终点批准肿瘤药,标志着审评终点创新突破。药企应在早期研发中前瞻性设计替代终点策略,以加速上市;注册事务团队需关注该先例对未来肿瘤药审评路径的影响。
五维评分
正文
2026年8月13日,FDA加速批准百时美施贵宝的Zenbexus(iberdomide)联合达雷妥尤单抗皮下制剂和地塞米松,用于治疗既往接受过至少一线治疗、且既往治疗中含蛋白酶体抑制剂和免疫调节剂的多发性骨髓瘤患者。
这次批准同时带来两个“首次”。Zenbexus成为FDA批准的首个cereblon E3连接酶调节剂(CELMoD),意味着以靶向蛋白降解为基础的新一代免疫调节药物正式进入市场;但从整个肿瘤药研发和监管体系来看,另一个首次更重要:这是FDA首次在复发或难治性多发性骨髓瘤中,依据微小残留病(minimal residual disease,MRD)阴性完全缓解作出药物批准决定。
在III期EXCALIBER-RRMM研究中,iberdomide联合方案的MRD阴性完全缓解率达到41%,对照组达雷妥尤单抗、硼替佐米和地塞米松方案为21%,差异具有高度统计学显著性。值得注意的是,这项研究的另一个共同主要终点无进展生存期(PFS)目前仍未成熟。也就是说,FDA第一次在这一疾病中没有等PFS给出最终答案,而是允许一个发生得更早、位于分子和细胞残留疾病层面的疗效指标先行承担监管决策。
MRD在血液肿瘤领域已经研究多年,MRD阴性与更长PFS甚至总生存期(OS)的关系也并非新发现,但直到今天,它才真正跨过从“预后指标”到“药品注册主要终点”的关键一步,变成了一项真实的上市决定。
01
为什么这个“第一次”等了这么久
多发性骨髓瘤其实是最适合发展MRD的疾病之一。MRD即微小残留病,也被称为“可测量残留病”,指患者经过治疗、甚至已经达到传统完全缓解后,体内仍可能存在但常规检查无法发现的少量肿瘤细胞。在多发性骨髓瘤中,恶性浆细胞主要存在于骨髓,高灵敏度流式细胞术和下一代测序已经能在10万甚至100万个细胞中识别出一个残存肿瘤细胞。MRD的意义因此不只是“检测得更灵敏”,而是能进一步区分那些按传统标准都已达到完全缓解的患者:表面上治疗结果相同,体内实际残留的疾病负荷却可能相差几个数量级。
大量临床研究早已证明,无论新诊断还是复发性多发性骨髓瘤,达到MRD阴性的患者通常具有更长的PFS和OS。从临床角度看,MRD的重要性其实早已形成广泛共识。真正让它迟迟没有成为药物注册终点的,是另一个更严格的问题:一种药物如果提高了MRD阴性率,是否意味着它最终也会改善PFS或OS。
这正是MRD从预后指标走向监管终点最难跨越的一道门槛,也是为什么MRD在多发性骨髓瘤中经历了多年研究,监管地位却推进得相对缓慢。除了需要大量随机临床试验验证治疗效应与长期结局之间的关系,MRD本身还存在骨髓取样误差、疾病空间异质性、不同检测平台与灵敏度差异,以及一次MRD阴性与持续MRD阴性是否具有同等意义等问题。业界长期争论的重点早已不是MRD能不能反映疾病深度,而是它是否足够稳定、标准化,并且能可靠预测药物最终带来的临床获益。
直到近几年,多项大型随机研究和荟萃分析逐步积累出更完整的证据,MRD才真正接近监管意义上的临界点。2024年,FDA肿瘤药物咨询委员会以12票赞成、0票反对一致支持将MRD用于多发性骨髓瘤加速批准;2026年,FDA进一步发布专门指南,明确MRD阴性完全缓解可以在特定条件下作为支持加速批准的主要终点。Zenbexus随后成为这套新监管框架下第一个真正落地的复发或难治性多发性骨髓瘤产品。Zenbexus的首次获批,标志着MRD终于从一个广受认可的预后指标,开始真正进入药物审批的核心证据体系。
02
Zenbexus把MRD从生物标志物
升级为临床终点
过去许多多发性骨髓瘤研究都报告过MRD,部分CAR-T、双特异性抗体以及高效联合疗法甚至可以产生非常高的MRD阴性率。但在监管层面,MRD长期更多承担辅助评价、支持性证据或者探索性终点的作用。Zenbexus的获批,则成为MRD地位升级的里程碑事件。
Zenbexus获批的EXCALIBER-RRMM是一项随机III期研究,共有939例患者随机入组。此次用于主要MRD疗效分析的是最初随机进入iberdomide 1 mg联合达雷妥尤单抗和地塞米松组的207例患者,以及进入DVd(达雷妥尤单抗+硼替佐米+地塞米松)对照组的213例患者。在中位随访16个月时,两组的MRD阴性完全缓解率分别达到41%和21%,P值小于0.0001。FDA将MRD阴性完全缓解列为此次批准的主要疗效指标,并在PFS尚未成熟的情况下给予加速批准。
这里最重要的变化是MRD第一次在这一疾病中真正承担了决定性监管功能。如果去掉MRD结果,只依靠目前尚未成熟的PFS数据,这项批准在今天并没有成立的基础。这也是为什么Zenbexus与过去大量“MRD结果不错”的多发性骨髓瘤研究有本质区别。MRD从一个描述治疗深度的指标,第一次变成了能直接改变上市时间的指标。
更值得注意的是,EXCALIBER-RRMM并不是一项为了快速加速批准而设计的小型单臂研究,而是随机III期试验。研究并没有因为采用MRD而取消PFS,MRD和PFS本身就是共同主要终点,患者仍在继续随访。FDA因此获得了一种新的证据结构:较早成熟的MRD先支持第一次监管决策,PFS随后继续验证这种早期判断是否最终转化成真实临床获益。
03
对行业最大的影响
III期还要等多久?
长期以来,肿瘤药开发面对一个很现实的问题:最重要的临床结局往往也是最慢出现的。OS通常需要最长随访,PFS虽然更早,但在越来越有效的治疗背景下也可能需要数年时间。如果新疗法和标准治疗都有很高缓解率,客观缓解率又很难承担区分两种方案优劣的作用。
多发性骨髓瘤尤其突出。过去20多年,新药和新治疗模式持续延长患者的疾病控制时间。治疗进步本身逐渐提高了PFS研究需要付出的时间成本。当一项大型III期研究已经招募数百甚至上千例患者,却仍必须等待足够多的疾病进展事件才能作出第一次监管决策时,临床开发效率越来越受到长期终点的限制。
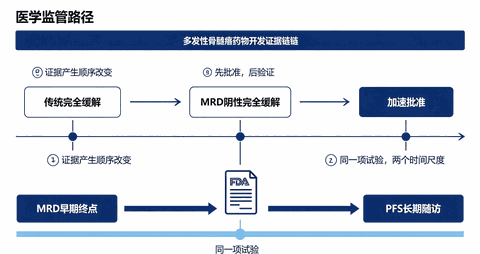
MRD第一次提供了一种不同的解决方式。FDA在2026年指南草案中明确提出,设计充分的随机研究可以首先利用MRD结果支持加速批准,同时继续随访PFS和OS,最终确认长期临床获益。同一项试验因此可以承担两个时间尺度上的监管任务:较早成熟的MRD决定是否有理由提前行动,随后成熟的PFS和OS则检验这个早期判断是否正确。
这并没有降低药物开发的证据标准,真正改变的是证据产生的顺序。这种变化对产业的影响很现实。如果一种多发性骨髓瘤治疗能在随机III期研究中较早显示明确的MRD优势,它可能无需再等几年PFS数据成熟才开始进入监管程序。对于商业价值较高、竞争高度密集的疾病领域,提前进入市场一两年可能明显改变产品在治疗序列中的位置,也会影响联合治疗开发、后续适应症投资、生产准备以及资产估值。Zenbexus因此第一次让MRD产生了可以直接计算的时间价值。
04
MRD在实体瘤中前景如何?
这里需要区分一个容易造成误解的问题。Zenbexus并不是FDA历史上第一次在所有肿瘤疾病中使用MRD相关数据批准药物。
2018年,FDA已经加速批准Blincyto(blinatumomab)用于处于第一次或第二次完全缓解、但仍存在MRD的B细胞前体急性淋巴细胞白血病(ALL)患者。MRD既用于定义这类高复发风险患者,也用于评价药物是否能清除残存疾病。
这段历史反而更加凸显Zenbexus的意义。MRD早在八年前就已进入FDA监管实践,但不同血液肿瘤的疾病生物学、治疗模式和临床终点体系并不相同。ALL中的监管经验并不能自动转换成多发性骨髓瘤中的终点资格。多发性骨髓瘤仍需要独立完成随机临床试验数据积累、试验层面替代关系验证和检测标准化。
因此,Zenbexus真正精确的“首次”是:FDA首次在复发或难治性多发性骨髓瘤中基于MRD阴性完全缓解批准一个治疗方案。历史性突破之后更大的问题是,MRD能否进一步进入实体瘤。
在实体瘤中,ctDNA(循环肿瘤DNA)正在成为检测MRD最重要的技术路径之一。实体瘤患者在手术或根治性治疗以后,影像学可能已找不到任何病灶,但仍可能残留极少量肿瘤细胞。这些细胞释放到血液中的肿瘤来源DNA,为检测MRD提供了可能。其基本逻辑与血液肿瘤MRD高度相似:临床复发尚未发生,但更灵敏的分子检测已经开始捕捉未来复发的信号。
近年来大量研究已经证明,术后ctDNA阳性的患者通常具有显著更高的复发风险,DYNAMIC等随机研究进一步显示,ctDNA已经可以用于指导部分结肠癌患者是否接受辅助化疗。但实体瘤目前还没有走到今天多发性骨髓瘤的位置。FDA已经发布早期实体瘤ctDNA药物开发指南,并认可其在患者富集、风险分层和药物开发中的潜力,但治疗引起的ctDNA清除或下降尚未被普遍接受为可以独立支持新药批准的替代终点。
两者之间缺少的,恰恰就是多发性骨髓瘤过去几年完成的那一步:证明一种治疗对分子残留疾病的改善,能够在试验层面可靠预测未来长期临床结局的改善。因此,Zenbexus的第一次对于实体瘤具有特殊参考意义。它提供的不是一个可以直接复制的技术标准,而是一条已经真实走通的监管路径:先证明生物标志物具有强烈的患者层面预后价值,再通过多项随机研究验证治疗效应层面的相关性,建立标准化检测方法和预设评价时间点,最终让这个指标从临床研究工具进入药品审批体系。
如果未来某一种实体瘤中的ctDNA-MRD能够完成同样的证据积累,那么肿瘤药审批还可能出现另一个真正具有历史意义的“首次”。
05
革命尚未成功
MRD终需PFS验证
Zenbexus获批之后,最值得关注的数据已经从MRD转向PFS。PFS将决定这次“首次”究竟只是一个监管特例,还是能够增强整个MRD替代终点体系可信度的重要验证。如果EXCALIBER-RRMM未来显示,41%对21%的MRD阴性完全缓解优势最终转化成具有临床意义的PFS改善,那么不仅iberdomide本身的临床价值会得到进一步确认,MRD作为复发或难治性多发性骨髓瘤早期监管终点的可信度也会进一步提高。
反过来,如果MRD出现明显优势而PFS最终没有相应改善,问题就会变得更加复杂。监管机构和行业需要重新审视MRD与长期结局之间的关系究竟受到哪些因素影响,包括治疗机制、疾病阶段、MRD检测时间点、一次MRD阴性与持续MRD阴性的区别,以及骨髓局部取样是否足以反映全身疾病状态。
因此,这次批准不是MRD讨论的结束,而是一次极其重要的前瞻性验证开始。这正是加速批准制度的本质,也是MRD真正走上监管前台以后必须接受的考验。
06
超越一款药的监管意义
肿瘤药开发一直在寻找比疾病进展和死亡更早出现、同时又足够可靠的疗效信号。客观缓解率、病理完全缓解、MRD和ctDNA所解决的问题各不相同,但背后的方向高度一致:在患者最终临床结局出现之前,尽可能提前判断一种治疗是否正在产生真正有意义的获益。
Zenbexus的特殊之处,在于它让多发性骨髓瘤第一次跨过了其中一个关键节点。MRD过去已经能描述疾病深度,也能预测患者预后;从2026年8月开始,它第一次在复发或难治性多发性骨髓瘤中真正决定了一款治疗能否提前进入市场。如果这一模式最终被后续数据验证,它很可能成为此后多发性骨髓瘤新药开发反复复制的路径。再向前看,实体瘤ctDNA也正在试图完成类似的证据跨越。
从肿瘤药开发史的角度看,Zenbexus更重要的价值在于:它第一次让MRD阴性完全缓解在复发或难治性多发性骨髓瘤中从一个重要的研究结果,变成了真正能够决定药物获批的监管终点。
Zenbexus为肿瘤学研究带来的更深远影响,则令整个行业翘首以待。
Ref.
King, S. Physician Views Preview: Do myeloma specialists see BMS's newly approved Zenbexus as a game-changer? FirstWord Pharma. 23. 08. 2026.
Eaton, E. S. BMS wins first FDA approval for oral CELMoD in MM. FirstWord Pharma. 13. 08. 2026.
Bratulic, A. FDA panel nod on MRD endpoint could expedite myeloma drug approvals. FirstWord Pharma. 14. 04. 2026.
点击下方“药渡”,关注更多精彩内容
免责声明
微信公众号的推送规则又双叒叕改啦,如果您不点个“在看”或者没设为"星标",我们可能就消散在茫茫文海之中~点这里,千万不要错过药渡的最新消息哦!👇👇👇