礼来为规避配药竞争上诉,寻求FDA按BLA审批retatrutide
为规避配药竞争,礼来上诉寻求FDA按BLA审批重磅新药
摘要
礼来计划于2027年第一季度递交retatrutide的生物制品许可申请(BLA),该药为GLP-1/GIP/胰高血糖素受体三重激动剂。但FDA尚未认可其属于生物制品,礼来已提起上诉,旨在通过BLA路径审批,以规避配药竞争。此举可能影响该药的上市时间和市场独占权。
AI 主编 · 推荐理由推荐理由
礼来此举将影响GLP-1类药物监管路径,注册策略需关注FDA对多肽类药物的分类趋势,及时调整申报计划。
五维评分
正文
*题图仅做示意用
礼来新药retatrutide正接近申报阶段,公司计划于2027年第一季度递交生物制品许可申请(BLA)。但FDA至今未认可这款GLP-1/GIP/胰高血糖素受体三重激动剂属于生物制品(biologics)。注册分类的结果关系到retatrutide能否获得更长的市场独占期,以及能否免受配药商低价仿制的冲击。
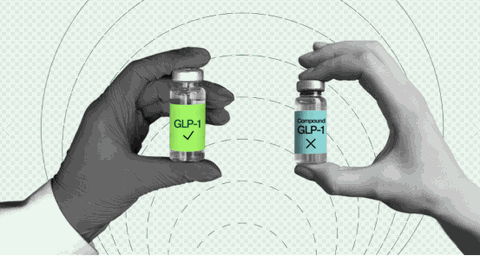
配药(Compounding)是指在执业药师或医师指导下,根据特定患者的处方需求,将两种或多种成分混合、调配或改变剂型,制备成个性化药物制剂的过程。FDA通过《联邦食品、药品与化妆品法案》(FD&C Act)的第503A条和第503B条对配药进行监管。法规允许配药商在药品短缺状态下配制已上市药品的仿制品。
GLP-1减肥药物的巨大利益令FDA、配药商和原研药企之间纷争不断。自 2022 年FDA将诺和诺德司美格鲁肽与礼来替尔泊肽列入短缺名单以来,配药房获准生产仿制版本。2024年12月,FDA宣布替尔泊肽短缺问题已解决,并将其从清单中移除。尽管FDA设置了分阶段执行期限,部分配药商仍在继续生产替尔泊肽的配药版本。面对持续存在的配药竞争,原研药企采取了密集的法律行动,而配药商则多次状告FDA。
为规避retatrutide可能面临同样的配药竞争风险,礼来正试图通过递交BLA而非新药申请(NDA)来申报retatrutide上市。按现行法规,生物制品享有更长的市场独占期,且不属于配药范畴。
据报道,2023年11月,礼来首次向FDA提交retatrutide的生物制品分类申请,FDA于2024年驳回该请求,认定retatrutide既非蛋白质也非生物制品,应作为药品(drug)管理(“药品”一词应在美国药监语境下理解)。争议焦点集中于“蛋白质”的法定定义。现行法规(CFR 21 Sec.600.3)明确蛋白质是“含40个以上α氨基酸的α氨基酸聚合物”,FDA指出retatrutide共有41个氨基酸,但其中部分并非α氨基酸。
礼来选择司法途径。2024年9月,礼来正式起诉FDA。2025年9月30日,印第安纳南区联邦地区法院作出分项裁决:一方面维持FDA关于retatrutide不含40个以上α氨基酸的认定;另一方面撤销了FDA对“类似蛋白质”(analogous to a protein)条款的狭义解释,要求FDA重新考虑。礼来已于2026年初提起上诉。
诉讼仍在进行中,但时间越来越紧迫。礼来已在retatrutide的肥胖、骨关节炎、阻塞性睡眠呼吸暂停、2型糖尿病等多项适应症的III期试验中取得积极数据。礼来CEO David Ricks在2026年8月5日的财报电话会上表示希望FDA能最终支持BLA申请。
retatrutide 引出的FDA“药品”与“生物制品”分类之争,关乎到这类药物未来的监管路径和竞争格局。
识林®版权所有,未经许可不得转载
识林网址:www.shilinx.com