近期重点FDA 483与警告信概要
近期重点483和警告信概要
摘要
识林于2026年8月21日发布文章,汇总近期FDA 483表格和警告信的重点内容。文章基于识林收录的FDA、欧盟、WHO及PMDA检查报告,整理成数据库,便于企业检索。内容涉及检查中发现的关键缺陷,对药企质量管理和合规具有参考价值。
AI 主编 · 推荐理由推荐理由
药企合规和质量部门应重点关注这些检查发现,对照自身操作排查类似缺陷,及时整改风险点,避免在官方检查中触发警告信。
五维评分
正文
*题图由AI生成,仅作示意用。
识林目前收录5种检查报告,包括FDA的483和警告信,欧盟违规信,WHO的公共检查报告,以及日本PMDA的“橙色警告信”。
此外,识林还将警告信和483分别整理成数据库,从国别、产品类型、检查官、缺陷关键词、法规条款等多个维度进行拆解。
一个新的变化是,识林将会员们喜闻乐见的AI导读引入了483和警告信等检查报告,为大家“读缺陷”,高效抓取关键信息。详见文末。
*识林免费用户可查阅警告信等检查报告原文,会员可查阅双语版本和“警告信数据库”、“483数据库”。
*点击“帮助中心”获得更多识林使用技巧。
*IPEM最新一期483解读和回复课程点击IPEM 课程 FDA 近期检查趋势及与 FDA 有效沟通策略:迎检与483回复实战案例
近期更新的重点483和警告信及其缺陷概要
关键词:API,QC,OOS,OOT
该文件为FDA于2024年9月9日至13日对印度原料药生产商MSN Life Sciences Private Limited, Unit II进行现场检查后签发的483表,共列出4项观察项。观察项1指出企业未能彻底调查关键偏差和超标结果(OOS),具体表现为对稳定性试验中初始OOS结果的无效化处理缺乏充分依据,调查过程中分析人员误用不同样品溶液进行重新检测,且该人为错误未被作为独立偏差事件调查;另一项OOS调查中系统适用性失败后未进行新的重新测定分析以确定根本原因,质量部门亦未按SOP要求对系统适用性失败启动单独调查,且存在多起OOS调查缺失实验室事件表的模式化问题。观察项2指出质量部门未能对所有原料药产品的关键偏差及不符合项进行单独识别、审查和趋势分析,导致多个质量相关事件被合并至单一调查中,稀释了事件总数。观察项3指出质量部门未能履行核心职责,未对部分原料药产品计算和评估超趋势(OOT)范围,且未在LIMS系统中更新相关数据。观察项4指出生产区域进入洁净区前的清洗设施缺乏热水供应,不符合人员卫生要求。
关键词:临床试验,GCP,临床研究者
该文件为FDA于2025年9月2日至16日对临床研究者Lan Luo, M.D.及其所在机构Ocala Cardiovascular Research进行现场检查后出具的483表,记录了四项观察结果。观察项指出,研究者未提供充分监督,导致受试者随机化流程偏离方案(如未通过申办者交互式网络响应系统进行随机化、在确认入组资格前给药),以及安全实验室标本采集或准备不当,未确保实验室收到有效样本。研究药物(IP)处置记录不充分,包括受试者访视源文件中IP使用和归还数量未记录,以及主问责日志中部分IP缺失且无法说明去向。研究者未按照方案规定的时间表向申办者报告非严重不良事件,且不良事件记录数据不完整。研究者未能准备或维护充分准确的病例历史,包括数据录入不完整、非实时、无法归因于执行人员,以及访视日期在源文件、交互式网络响应系统报告和电子数据采集系统录入之间不一致。
关键词:CDMO,原液
该文件为FDA于2025年12月8日至16日对药明生物爱尔兰有限公司(WuXi Biologics Ireland Limited)进行现场检查后签发的483表。具体缺陷涉及未充分建立和遵循书面生产及控制程序、实验室控制记录不完整、设备清洁验证不充分、偏差调查不彻底以及未及时进行稳定性考察等方面。文件指出,这些缺陷表明企业在质量保证体系、数据可靠性及合规性方面存在系统性不足。
关键词:变更,容器密封系统,投诉
该文件为FDA对CSL Behring GmbH(德国马尔堡工厂)进行现场检查后出具的483表,记录了5项观察结果。文件指出企业未能对用于多种美国上市生物制品(Afsylta、Berinert等)的转移装置中胶塞材料的变更进行充分评估与控制,具体表现为未开展新旧胶塞材料的穿刺力比较研究或兼容性测试,且风险评估范围仅局限于生产工艺影响,未评估胶塞与转移装置的关键界面。该变更导致无铝盖变形的投诉率持续上升,但企业未提交生物偏差报告(BPDR)。文件进一步指出企业未建立并遵循有效的投诉处理程序,包括延迟启动纠正与预防措施(CAPA)、根本原因分类不充分(将胶塞材料主因归类为操作或应用问题)、严重程度分类错误(将导致产品无法复溶、剂量错误和治疗延迟的投诉归类为低严重级别)以及调查范围不充分。此外,企业针对基础分离过程中生物负载超标问题修改了清洁程序,但未进行清洁再验证以确认变更有效性。最后,文件指出质量管理部门未完全遵循职责与程序,多项偏差调查未在规定时限内完成。
关键词:临床试验,SAE,CRO,设盲
该FDA 483表格记录了2026年3月9日至20日对和誉医药(Abbisko Therapeutics Co., Ltd.)的现场检查发现。检查员指出申办者未能确保研究按照方案和研究计划进行。具体缺陷涉及申办者对严重不良事件(SAE)病例审查和报告供应商的监督不足。供应商在更新用户角色权限时发生错误,导致五名设盲的药物警戒(PV)人员自2023年5月起获得访问可能非设盲安全信息的权限,该权限持续超过7个月至2024年1月。申办者两名设盲PV人员在此期间访问了可疑不良反应报告,但未按质量程序内部报告。申办者直至2024年8月才知晓该权限问题,至2025年11月才完全了解权限范围,且直至2026年1月才启动纠正和预防措施(CAPA)计划。
关键词:无菌,环境控制,RABS,气流可视化
该文件为FDA于2026年4月27日至5月5日对印度Zydus Lifesciences Limited无菌生产设施进行现场检查后出具的483表,共列出7项观察项。文件指出企业在无菌药品生产过程中存在系统性缺陷:企业未能彻底审查HEPA过滤器工作高度距离未定义、空气流速大幅变化等未解释偏差,且未进行风险评估;企业未建立并执行防止微生物污染的程序,具体表现为限制进入屏障系统(RABS)内存在未知来源的残留物和裂缝,管理层对此不知情;B级洁净室的地面和墙壁存在严重污渍、磨损和剥落,不符合易于清洁的硬质表面要求;中间体物料质量控制不足,包括环境监测拭子取样位置描述不详细、辅助设备表面采样缺乏追踪、干预期间粒子超标被程序性忽略、以及B级区域非活性粒子监测采样量不足;气流可视化研究未按书面方案执行,缺乏预批准验收标准;气流可视化研究未能证明单向流和中性浮力,存在湍流和烟雾未覆盖关键区域等问题;企业未对计算机化系统实施适当控制,允许QA仅凭纸质打印件进行批次放行,未审核电子数据。
关键词:配药用API合规,工艺验证
FDA向天津科洛(Kilo)药业有限公司发出的警告信。具体而言,公司未能证明其生产工艺能持续稳定地生产出符合预定质量属性的原料药,缺乏充分的生产工艺验证;未能制备和使用主生产和控制记录,批记录缺失关键工艺信息;未能对用于美国市场的药品检验方法进行验证或确认,无法保证检验数据的可靠性;未能建立并执行持续稳定性考察计划,缺乏支持产品有效期内质量稳定的科学证据。此外,该公司未按规定对其生产的溴化地美卡胺和苯丁酸氮芥进行药品注册。基于上述违规行为,FDA认定该公司生产的原料药为掺假药,部分药品为错标药,并已将该公司所有药品列入进口禁令66-40。
关键词:无菌,RABS,气流
FDA向位于印度Kolthur Village的生产基地(FEI 3011960448)发出警告信,基于2026年2月16日至27日期间检查中发现的严重违规行为。主要集中于两大方面:其一,设施与设备设计缺陷,包括RABS未能提供有效隔离,操作人员频繁进入ISO 5关键区域进行手动干预,破坏了单向气流,且产品接触设备暴露于污染风险中;其二,不良的无菌操作技术与工艺模拟不足,包括操作人员在设备安装和日常生产中触碰无菌表面、将身体探入开放区域,以及工艺模拟未能涵盖所有关键干预操作。FDA认为企业2026年3月20日的回复不充分,未能提供全面的回顾性产品影响评估,也未承诺对生产线进行根本性重新设计或更换。此外,FDA指出该企业其他两个工厂也存在类似CGMP违规记录,表明管理层监督不力,并警告可能采取包括拒绝批准新药申请、扣押或拒绝进口等进一步监管行动。
关键词:CCS,RABS,取样记录
基于匈牙利药监局检查结果,该设施在无菌药品生产多个环节存在系统性严重缺陷,对产品质量和患者安全构成重大风险。关键缺陷包括设施设计与压差维护失效,如分级区与非分级区间压差不足、梯度反向,导致无菌原料药在B级区暴露,破坏了无菌工艺基本环境控制。人员操作严重违规,未遵守更衣要求、无菌行为规范及RABS操作规范,直接损害无菌保证。设备状况堪忧,如传递窗锈蚀、天平及梯台不洁,并在B级区使用开放式容器存放不合格品及中控样品。物料与文件管理混乱,关键记录缺失、内容不一致,甚至存在报告未检的情况。质量控制实验室未执行部分原料药检验,留样与成品标识不规范,无菌检验设备不适宜。污染控制策略(CCS)实施滞后且未覆盖多项风险。批记录缺乏取样证据及清场确认,影响可追溯性。
关键词:桌面评估(文件评估),替代现场检查
该文件为WHO预认证检查部门发布的关于浙江仙琚制药股份有限公司(台州仙琚厂区)原料药生产场所的公开检查报告(WHOPIR),其性质为基于文件审查的桌面评估(远程评估)。该报告基于对过往WHO、澳大利亚TGA及美国FDA现场检查结果、以及企业提交的包括生产许可、场地主文件、产品年度质量回顾、批生产记录、偏差与OOS调查、CAPA执行情况等在内的全套GMP合规证据的审阅。评估结论认为,该生产场所的GMP合规水平符合WHO标准,因此接受以桌面评估替代现场检查。报告确认该厂区生产的醋酸甲羟孕酮(无菌)及其关键中间体6-亚甲基乙酰氧基孕酮符合预认证要求。产品年度质量回顾显示,尽管存在个别批次收率超出统计控制限及少量OOS/OOT事件,但均经调查确认无质量风险,并采取了有效的CAPA措施。该WHOPIR有效期为三年,前提是此期间内任何检查结果均为正面。
【PMDA橙色警告信】Orange Letter 無菌区域における気流可視化試験(スモークテスト)について No. 27
关键词:无菌,烟雾试验,CCS
该文件通报了在无菌制剂生产场所中因气流可视化试验(烟雾试验)执行与评估不当导致的污染控制缺陷案例。文件指出,某冻干制剂生产线在烟雾试验中未能识别作业人员接触气流流向半压塞西林瓶开口部的风险,且部分作业工序的烟雾试验未实施,导致产品污染风险未被有效管控。后续调查发现,该生产线环境监测中检出疑似源自作业人员的微生物,表明CCS存在缺陷。文件强调,烟雾试验的目的不仅是记录气流影像,更需在实际作业条件下(包括人员介入和物品配置)确认单向气流的维持及产品保护状态。文件建议,烟雾试验结果应由多部门客观评估,避免依赖单一部门或人员的判断;同时指出人是无菌生产中的最大污染源,应通过技术改进减少人员介入,若介入不可避免则需采取更严格的污染防控措施。该文件还提及,企业因生产线使用频率低而降低要求,最终导致不得不增设专用治具、遮蔽板及追加烟雾试验和三次无菌工艺模拟试验。
将AI导读接入483和警告信
自从AI导读接入法规指南以来,得到了许多会员的积极反馈。警告信和483包含大量文字内容,483又往往是扫描件pdf的格式,且有部分信息被涂抹,更不易读。这正是AI导读可以发挥潜能的场景。
接下来,识林企业会员可在483和警告信页面看到如下图所示的导读:
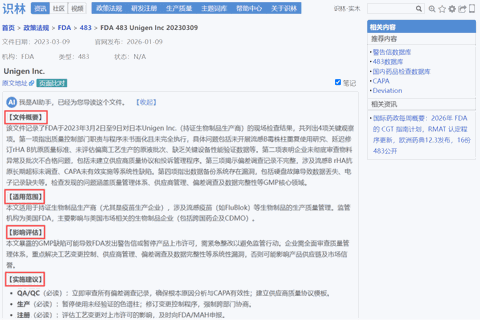
*一封483的导读。不仅有概要,还有适用范围、影响评估,以及相关岗位的实施建议。
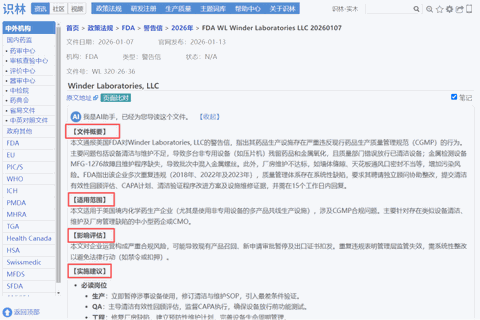
*一封警告信的导读。注意,适用范围里AI有个小失误。警告信当然不仅适用于美国境内企业。
需要注意的是,AI不可尽信,仅供参考和辅助。
另外,会员还可就当前的483和警告信进一步“追问”AI,具体操作可见用识林AI看483。
识林®版权所有,未经许可不得转载
识林网址:www.shilinx.com