蒲公英国际|药事法规一周新闻(10.12-10.18)
摘要
FDA重拳通报、美欧英审评提速、风险管理重构!本周看点FDA无菌控制重拳通报:中韩企业因无菌工艺缺陷及环境监测失效遭警告,检测合格不等同于无菌保障。美欧英审评机制重塑:FDA定稿生物类似药变更指南并启
正文

FDA重拳通报、美欧英审评提速、风险管理重构!
本周看点
FDA无菌控制重拳通报:中韩企业因无菌工艺缺陷及环境监测失效遭警告,检测合格不等同于无菌保障。
美欧英审评机制重塑:FDA定稿生物类似药变更指南并启动罕见病定制框架;EMA将“加速欧盟临床试验”咨询试点常态化;英国MHRA发布《2030战略》,一期临床审评缩短至14天。
前沿技术与质量文化升级:ISPE深入剖析QRM与知识管理(KM)融合机制;PDA发布疫苗平台化与前沿给药技术报告。
美国:重塑审评机制,强化合规红线
1. 国内企业收到警告信:FDA直指无菌环境控制失效
FDA集中通报最新警告信,对多家药企在CGMP无菌保障方面的严重缺陷予以严厉惩处,同时通报了某CRO机构GLP数据造假违规事件。
在CGMP违规方面,中国江门某公司因非处方产品未按无菌要求组织生产被通报,FDA明确指出,COA检测合格绝不能等同于无菌保障;韩国韩林制药则因无菌操作规程严重缺失、气流烟雾试验保护失效,以及关键设备表面仅擦拭消毒而未作经确认的灭菌处理遭通报。
“检测合格”≠“无菌保障”,药企切勿将成品COA测试当成无菌控制的“护身符”。
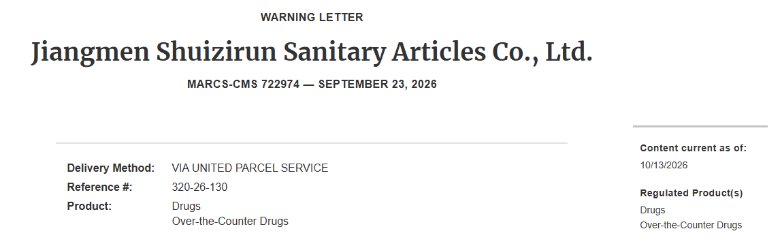
图:FDA发布最新警告信通报江门市某公司
https://www.fda.gov/inspections-compliance-enforcement-and-criminal-investigations/compliance-actions-and-activities/warning-letters
2. 生物类似药上市后变更指南终稿落地:FDA全面对齐ICH Q5E,消除可替换产品监管盲区
FDA正式定稿生物类似药及可替换生物类似药上市后生产变更问答指南。该指南全面对齐ICH Q5E《生产工艺变更生物技术/生物制品的可比性》,填补了可替换生物类似药的监管空白。
指南要求,企业评估变更时须选择最灵敏的工艺步骤,必要时开展多阶段比对;同时须确立验证过的内部对照品作为比对标准。若出现质量属性差异,可结合原始351(k)申请中与原研药的比对数据进行科学论证。
生物类似药企业在实施场地变更或工艺放大时,应尽早按ICH Q5E要求建立内部对照品库,并在初始BLA申报时留存完整底层比对数据,为全球多场地变更提供强有力的法规支撑。
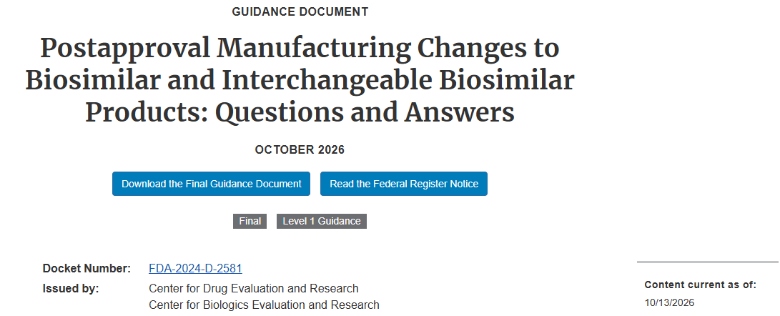
图:FDA发布生物类似药及可替代生物类似药上市后变更Q&A终稿指南
https://www.fda.gov/regulatory-information/search-fda-guidance-documents/postapproval-manufacturing-changes-biosimilar-and-interchangeable-biosimilar-products-questions-and
3. 罕见病开发监管范式重构:FDA启动定制化框架,CMC与PAI检查引入风险评估
FDA宣布启动全新倡议,构建因病制宜的定制化监管框架,以加速罕见病药物研发与审评。该倡议由罕见病创新中心牵头,跨部门协同推进。
新框架涵盖梳理内部政策、引入外部专家参与审查、建立跨中心资源共享机制,并在CMC审评与上市前检查(PAI)中引入基于风险的差异化监管策略。FDA将于10月28日召开研讨会,进一步明确弹性证据标准。
罕见病药物研发面临患者基数小的天然局限。FDA在CMC与PAI环节引入风险评估,表明对于小批量、个性化罕见病药物,监管正在释放合理的弹性和审评红利。
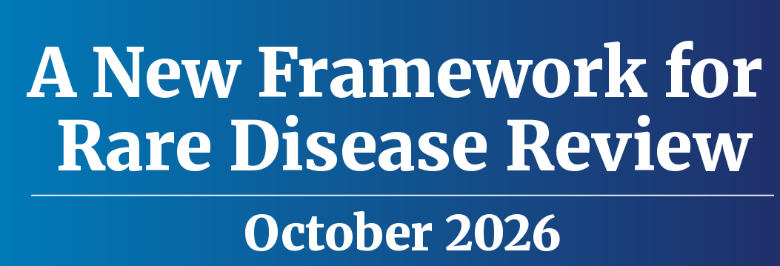
图:FDA罕见病创新中心发布罕见病药物开发定制化框架白皮书与倡议
https://www.fda.gov/media/195694/download?attachment
4. FDA行政动态:6000字自评引发内部忧虑
美国HHS要求内部员工提交6000字个人年度绩效自评,引发内部对裁员风险的担忧。前FDA局长Robert Califf与Scott Gottlieb对此公开表示关切,指出大规模人员缩减可能削弱监管机构的专业经验积累。
FDA审评人员结构调整导致企业对接的审评员呈年轻化趋势,审评沟通成本可能上升。
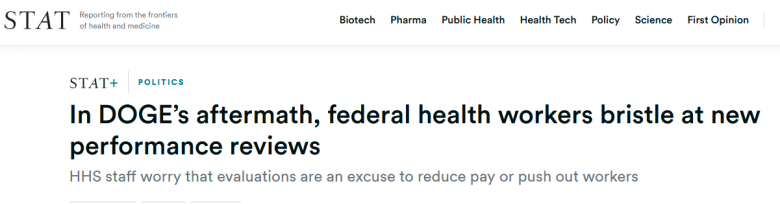
图:美媒体报道FDA员工需要提交6000字的个人年度绩效自评
https://www.statnews.com/2026/10/16/federal-performance-reviews-health-agency-employees-wary-after-doge/
欧洲:试点机制常态化,审评时限再刷新
1. EMA监管动态:“加速欧盟临床试验”试点2027年转为常态机制
EMA宣布,于2024年启动的“加速欧盟临床试验”申请前咨询试点项目将于2027年正式转为常态化官方机制。试点将在2026年底前继续接收申请,明年初将发布修订后的指导文件与模板,配合即将出台的欧盟《生物技术法案》,提升跨国临床申报效率。
该机制的常态化将显著改善以往跨欧盟多国申报时技术意见分散的问题,为出海企业在欧洲开展临床试验开辟了更高效、可预测的政策通道。
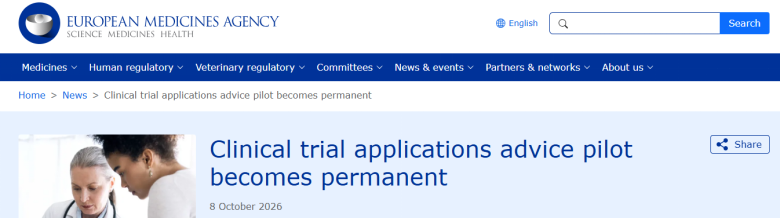
图:EMA宣布临床试验试点项目将于2027年正式转为永久机制
https://www.ema.europa.eu/en/news/clinical-trial-applications-advice-pilot-becomes-permanent
2. 英国发布《2030战略》:一期临床审评时限缩短至14天,设立AI与数字健康中心
英国药品和医疗产品监管局MHRA正式发布《2030战略》,旨在将英国打造为创新药与医疗技术转化的全球枢纽。面对AI、细胞与基因治疗及个性化医疗的快速发展,MHRA确立了多项突破性审评时限:
压缩科学建议周期:快速科学建议审评时限从90天缩短至45天。
大幅提速一期临床:一期临床试验申请审评时限减半,大幅压缩至14天。
布局AI与数字健康:成立AI与数字健康中心,上线AI临床试验方案预审工具,协助申办方自动排查合规缺陷。
拓展国际互认合作:深化与FDA在医疗器械领域的互认,并评估大不列颠地区对欧盟MDR/IVDR合规器械的长期认可可行性。
英国将一期临床审评时限大幅压缩至14天,并上线AI方案预审工具,对早期临床研究具备显著吸引力。
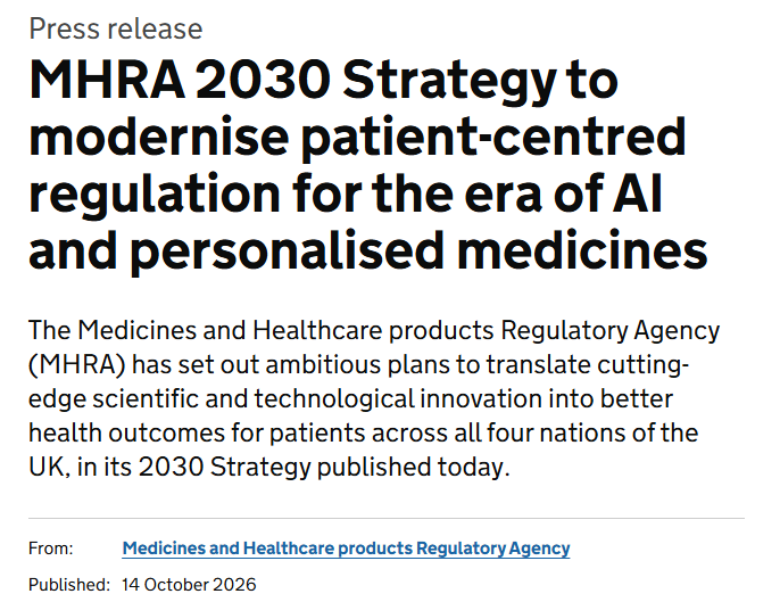
图:英国MHRA公布2030现代化监管战略及AI数字健康中心规划
https://www.gov.uk/government/news/mhra-2030-strategy-to-modernise-patient-centred-regulation-for-the-era-of-ai-and-personalised-medicines
行业动态:质量风险文化升级与疫苗技术前沿
1. 从合规清单转向质量文化:ISPE探讨ICH Q9(R1)与知识管理深度融合,防范西瓜效应
ISPE发文系统阐述如何将质量风险管理(QRM)与知识管理(KM)深度融合,推动药企由被动满足合规转向主动保障供应连续性。
ICH Q9(R1)专家指出,修订版指南首次将“产品可及性”明确为质量风险管理的核心目标,并确立三大支柱:工艺控制状态、设施设备健康及供应商/CDMO监督。专家建议应用系统复杂性与耦合建模分析,全面评估全球供应链中断风险。
业内专家警示,企业80%的知识属于隐性知识,须通过系统化认知进行风险评估,将产品质量回顾(PQR)升级为前瞻性预测工具。同时应警惕表面正常但内部暗藏隐患的“西瓜效应”,通过优化质量看板设计与企业文化,营造真实透明、及时预警的质量文化。
对于高度依赖CDMO外包及跨国技术转移的项目,构建结构化的知识传递体系是规避转移延误、防范供应链中断的关键。
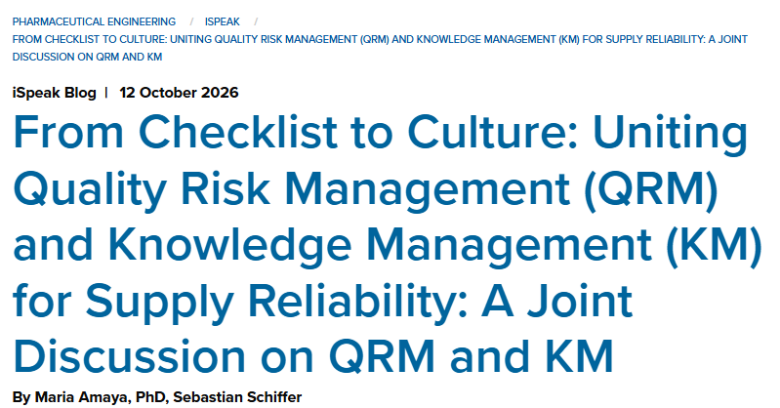
图:ISPE深入讨论融合质量风险管理QRM与知识管理KM以提升药品供应可靠性
https://ispe.org/pharmaceutical-engineering/ispeak/checklist-culture-uniting-quality-risk-management-qrm-and
2. 疫苗研发与生产技术前沿:PDA解析平台化、微针贴片及百天应对机制
美国注射剂协会PDA发布文章,系统梳理了2024至2025年度疫苗全生命周期生产技术的发展趋势。
文章强调,平台技术是实现流行病防范创新联盟(CEPI)“100天应答”的核心支撑。除了mRNA与病毒载体,外膜囊泡(OMV)平台展现出高收率与低成本优势,相关候选疫苗已在早期临床中体现出优异的耐受性与免疫原性。
在过程分析技术(PAT)与给药系统方面,激光动力细胞计数等光学监测手段实现了细胞与病毒表型的实时无标记检测;而微针阵列贴片凭借皮内给药的剂量节省优势,可在疫情突发期大幅降低对原液产能的依赖。
疫苗及生物制品生产正在向“PAT技术与AI闭环控制”方向快速发展。
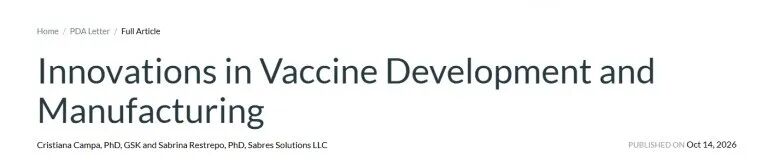
图:PDA总结最新疫苗开发与生产创新技术框架
https://www.pda.org/pda-letter-portal/home/full-article/innovations-in-vaccine-development-and-manufacturing
声明:本文仅代表作者个人观点,不代表任何组织及本公众号立场,如有不当之处,敬请指正。如需转载,请注明作者及来源:蒲公英Biopharma。
系列文章推荐阅读: